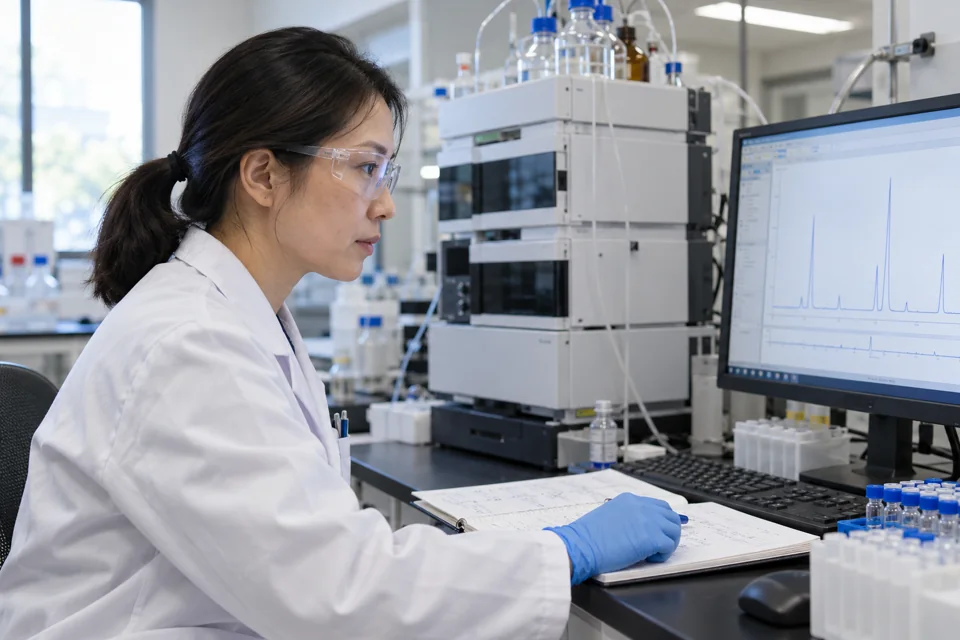
超出批准接受标准的肽检测结果需要有文件记录的调查和合理的批次决定。保留原始证据,评估可能的实验室原因,并在需要时扩大审查范围。仅凭后续通过成绩无法解释或抹去最初的失败。
由Hytanbio Tech发布。技术参考文献于2026年10月31日核对。为B2B材料资格认证和CDMO项目规划而写。
根据约定的规范定义失效
超出规格(Out Specification,简称OOS)意味着结果超出既定的接受标准。FDA 2022年5月的OOS指导涉及药品生产,并包含了相关的在过程实验室检测。对于肽CDMO项目,在解释结果前,先记录批准的规范版本、方法和报告基础。
与批次历史相比,符合规范的结果仍可能不寻常。这种情况可能需要根据约定程序进行不合时宜的审查。将每个异常值都视为 OOS 会混淆这两个判决;忽视一个有意义的趋势也可能让质量问题得不到深入探讨。
在进一步检测前保存证据
调查记录应允许审查者重建事件经过。对于色谱测试,单个PDF图可能省略理解序列、积分或记录变化所需的信息。FDA的数据完整性指导涉及可靠且准确的药物CGMP数据,包括解释记录所需的上下文。
- 将原始样品、制备记录和仪器序列与材料批次关联。
- 保留原始结果、计算、相关电子记录及已记录的变更。
- 记录适用的标准批次、分配的价值和有效性状态。
- 保持证据披露、通知、审查及后续授权工作的时间顺序。
- 识别哪些相关的批次或结果可能受到同一问题的影响。
在授权质量部门决定下一步步骤时,保持批次处于适当的受控状态。合同应明确谁与客户沟通,谁有权批准处置。
将实验室错误与无法解释的结果区分开
初步实验室评估
实验室会检查原始执行和可指派原因的证据。可从记录中评估计算错误。仅仅说分析师“可能犯了错误”,并不能确立发生了什么,也不能支持否定某个结果。
更广泛的调查
FDA的OOS指导在适当时区分了初步实验室阶段与全面调查。更广泛的综述则考虑制造历史及其他相关证据。对于CDMO,这可能需要测试场地、制造场地和客户之间的协调。请解释调查范围的理由及包含的批次。
同意重新检测和重采样的规则
重新检测现有实验室样本并重新取样,解决了不同的不确定性。这两者都不应成为对可接受数字的开放式搜索。FDA的指导讨论了有记录的检测计划以及使用平均值处理OOS结果的局限性。方法定义的复制报告应与事件后分别通过和失败判定的平均值区分开来。
在进一步工作前,授权调查员应记录被测试的问题、拟做的工作及解释标准。如果底层问题仍未解决,另一种测量会添加数据,但无法提供缺失的解释。
客户在交店时应获得的
有用的结案摘要可识别原始结果、发现、剩余不确定性及批次决策的依据。它说明了必要时的纠正或预防措施、受影响的范围以及负责的承办方。机密制造细节可以通过约定的访问安排处理,同时保留足够的证据以供客户的质量决策。
- 检查结论是否得到保留记录的支持。
- 确认所有相关的原始及后续结果均已考虑。
- 回顾对其他批次及先前报告结果的影响。
- 记录最终处置和后续职责。
这些期望属于 肽CDMO质量协议.在供应商资格审查过程中,可以与调查流程进行讨论 高质量文档 以及 批次证据包.研究和美容项目应明确定义其合同控制和适用标准。
常见问题解答
通过复测能取消原先的肽OOS结果吗?
仅仅通过重测并不能解释最初的失败原因。调查必须评估原始及后续证据,并记录任何无效或批次决定的依据。
OOS和不合时宜的结果是一样的吗?
不。OOS涉及一个既定的接受标准。偏离趋势的结果可能在偏离预期模式的同时仍保持在规范范围内。适用程序决定所需的审查内容。
调查后,谁应批准批次决定?
适用质量体系和协议中指定的授权质量职能应批准处置。CDMO和客户应在工作开始前明确通知、证据访问和审批责任。