Um resultado de teste de peptídeos fora de um critério de aceitação aprovado necessita de uma investigação documentada e de uma decisão justificada do lote. Preservar a evidência original, avaliar possíveis causas laboratoriais e expandir a revisão quando necessário. Um resultado de aprovação posterior não pode, por si só, explicar ou apagar a falha inicial.
Publicado pela Hytanbio Tech. Referências técnicas verificadas a 31 de outubro de 2026. Escrito para qualificação de materiais B2B e planeamento de projetos CDMO.
Defina a falha contra a especificação acordada
Fora da especificação, ou OOS, significa que um resultado está fora de um critério de aceitação estabelecido. A orientação OOS de maio de 2022 da FDA aborda a produção farmacêutica e inclui testes laboratoriais relevantes em processo. Para um projeto CDMO de peptídeos, registar a versão aprovada da especificação, o método e a base de reporte antes de interpretar o resultado.
Um resultado dentro das especificações pode ainda ser invulgar comparado com o histórico do lote. Essa situação pode justificar uma revisão fora de tendência ao abrigo do procedimento acordado. Tratar cada valor invulgar como OOS confunde as duas decisões; Ignorar uma tendência significativa pode também deixar uma questão de qualidade por explorar.
Preservar as provas antes de mais testes
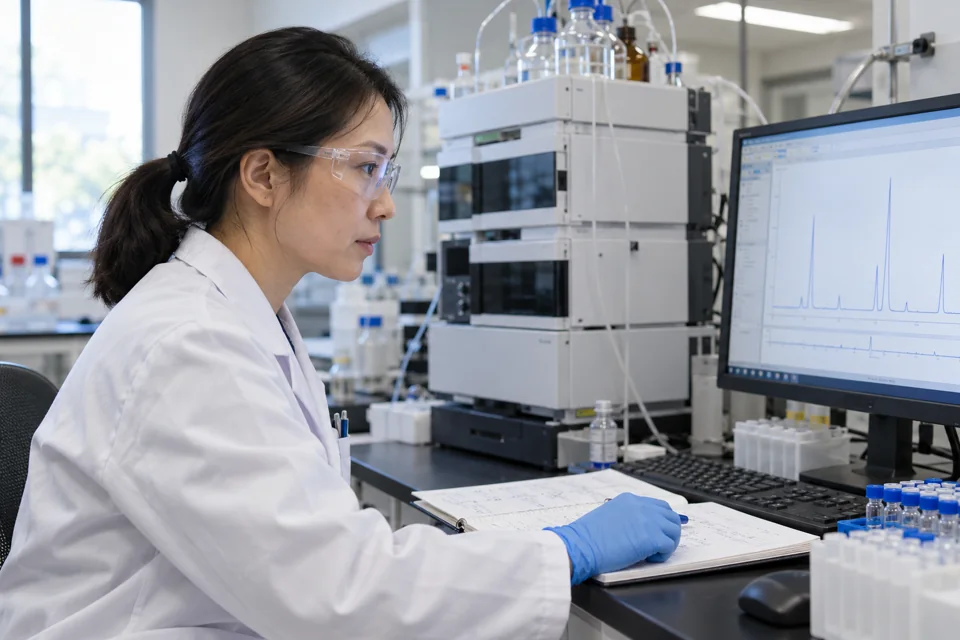
O registo da investigação deve permitir ao revisor reconstruir o que aconteceu. Para um teste cromatográfico, um único gráfico PDF pode omitir a informação necessária para compreender a sequência, integração ou alterações ao registo. As orientações da FDA sobre integridade de dados referem-se a dados fiáveis e precisos sobre medicamentos CGMP, incluindo o contexto necessário para interpretar os registos.
- Liga a amostra original, o registo de preparação e a sequência do instrumento ao lote de material.
- Manter o resultado original, cálculos, registos eletrónicos relevantes e alterações documentadas.
- Registar o lote padrão aplicável, o valor atribuído e o estado de validade.
- Mantenha a cronologia da descoberta, notificação, revisão e quaisquer trabalhos autorizados adicionais.
- Identifique quais os lotes ou resultados relacionados que podem ser afetados pelo mesmo problema.
Mantenha o lote no seu estado controlado adequado enquanto a função de qualidade autorizada decide os próximos passos. O contrato deve identificar quem comunica com o cliente e quem pode aprovar a disposição.
Separar um erro laboratorial demonstrado de um resultado inexplicado
Avaliação laboratorial inicial
O laboratório verifica a execução original e as provas disponíveis para identificar uma causa atributiva. Um erro de cálculo demonstrado pode ser avaliado a partir dos registos. Uma afirmação geral de que o analista "provavelmente cometeu um erro" não estabelece o que aconteceu nem apoia a invalidação de um resultado.
Investigação mais ampla
As orientações da FDA OOS distinguem uma fase inicial de laboratório de uma investigação em larga escala quando apropriado. A revisão mais ampla considera o histórico de fabrico e outras evidências relevantes. Para um CDMO, isto pode exigir coordenação entre o local de testes, o local de fabrico e o cliente. Explique a razão para o âmbito da investigação e os lotes incluídos.
Concordar com as regras para retestar e reamostrar
Retestar a amostra de laboratório existente e recolher uma nova amostra resolve diferentes incertezas. Nenhuma delas deve tornar-se uma busca aberta por um número aceitável. As orientações da FDA abordam planos de teste documentados e as limitações de utilização de médias para lidar com um resultado fora do aparelho. O relatório de replicação definido pelo método precisa de ser distinguido da média de determinações separadas de aprovação e falha após o evento.
Antes de qualquer trabalho adicional, o investigador autorizado deve registar a questão em teste, o trabalho proposto e os critérios de interpretação. Se a questão subjacente permanecer por resolver, outra medição acrescenta dados sem fornecer a explicação em falta.
O que um cliente deve receber no encerramento
Um resumo útil do fecho identifica o resultado original, as conclusões, a incerteza remanescente e a base da decisão do lote. Indica as ações corretivas ou preventivas quando necessário, o âmbito afetado e o responsável pela aprovação. Detalhes confidenciais de fabrico podem ser tratados através dos acordos de acesso, preservando provas suficientes para a decisão de qualidade do cliente.
- Verifique se a conclusão é apoiada pelos registos mantidos.
- Confirme que todos os resultados originais e subsequentes relevantes foram considerados.
- Revise o impacto noutros lotes e nos resultados previamente reportados.
- Registar a decisão final e as responsabilidades subsequentes.
Estas expectativas pertencem ao Acordo de qualidade CDMO de peptídeos. Durante a qualificação do fornecedor, discuta o processo de investigação ao mesmo tempo Documentação de qualidade e o Pacote de provas por lote. Projetos de investigação e cosméticos devem definir explicitamente os seus controlos contratuais e os padrões aplicáveis.
Perguntas frequentes
Um reteste de passagem pode cancelar o resultado OOS original do peptídeo?
Passar no novo teste por si só não explica a falha original. A investigação deve avaliar as provas originais e subsequentes e documentar a base para qualquer decisão de invalidação ou lote.
Os resultados fora de tendência e fora de tendência são iguais?
Não. O OOS diz respeito a um critério de aceitação estabelecido. Um resultado fora da tendência pode manter-se dentro das especificações enquanto se afasta de um padrão esperado. O procedimento aplicável determina a revisão necessária.
Quem deve aprovar a decisão do lote após uma investigação?
A função de qualidade autorizada identificada no sistema e acordo de qualidade aplicável deve aprovar a disposição. O CDMO e o cliente devem definir as responsabilidades de notificação, acesso às provas e aprovação antes do início do trabalho.